Archive d’étiquettes pour : métagénomique

Génomique computationnelle : mieux comprendre le réservoir de résistance aux antibiotiques selon l’approche One Health

Génomique computationnelle : mieux comprendre le réservoir de résistance aux antibiotiques selon l’approche One Health

La résistance aux antibiotiques constitue l’un des défis majeurs de la santé publique mondiale. Elle ne se limite pas aux établissements de soins ou aux bactéries responsables d’infections humaines : les gènes de résistance circulent également chez les animaux, dans les sols, les eaux usées, les aliments et de nombreux autres écosystèmes.

Dans ce contexte, l’approche One Health, ou « une seule santé », propose d’étudier conjointement la santé humaine, la santé animale et la santé des écosystèmes. Les progrès de la génomique computationnelle apportent aujourd’hui des outils essentiels pour cartographier ce réservoir de résistance, suivre la circulation des gènes et mieux anticiper l’apparition de nouvelles menaces.

Un réservoir de résistance réparti dans de nombreux milieux

Les bactéries échangent naturellement du matériel génétique. Parmi ces éléments figurent les gènes de résistance aux antimicrobiens, qui peuvent être portés par les chromosomes ou par des éléments génétiques mobiles, comme les plasmides, les transposons et les intégrons.

Ces mécanismes favorisent la diffusion de la résistance entre bactéries parfois très éloignées sur le plan taxonomique. Les antibiotiques utilisés en médecine humaine, en élevage ou dans certains environnements peuvent exercer une pression de sélection qui favorise la survie et la multiplication des microorganismes résistants.

Le réservoir de résistance comprend ainsi :

  • les bactéries pathogènes responsables d’infections ;
  • les microorganismes commensaux présents chez l’être humain et l’animal ;
  • les bactéries environnementales ;
  • les gènes de résistance présents dans les eaux usées, les sols et les sédiments ;
  • les éléments génétiques capables de transférer ces gènes d’une bactérie à une autre.

L’enjeu consiste donc à dépasser l’analyse isolée d’un seul patient ou d’un seul établissement pour reconstituer les réseaux de circulation de la résistance à l’échelle des populations et des écosystèmes.

Le rôle de la génomique computationnelle

La génomique computationnelle regroupe les méthodes informatiques utilisées pour analyser de grandes quantités de données biologiques. Associée au séquençage à haut débit, elle permet d’examiner simultanément des milliers, voire des millions de fragments d’ADN issus d’un échantillon.

Ces approches peuvent être appliquées à des bactéries isolées en laboratoire, mais aussi à des échantillons complexes contenant de nombreux microorganismes. Elles offrent notamment la possibilité de :

  • détecter les gènes associés à la résistance ;
  • identifier les espèces et les souches bactériennes présentes ;
  • déterminer les mutations susceptibles de modifier la sensibilité aux antibiotiques ;
  • caractériser les plasmides et autres éléments génétiques mobiles ;
  • comparer des génomes provenant de sources humaines, animales et environnementales ;
  • suivre la transmission de clones résistants ou de gènes particuliers.

La puissance de ces analyses repose sur l’utilisation de bases de données spécialisées, d’algorithmes de comparaison de séquences et de pipelines bioinformatiques capables de traiter des données hétérogènes.

Métagénomique : analyser les communautés microbiennes dans leur ensemble

La métagénomique consiste à séquencer directement l’ADN contenu dans un échantillon, sans devoir cultiver au préalable les microorganismes. Cette méthode est particulièrement utile pour étudier des milieux complexes, tels que les eaux usées, le microbiote intestinal, les sols agricoles ou les effluents hospitaliers.

Elle permet de dresser un inventaire des gènes de résistance aux antibiotiques, parfois désignés sous le terme d’« antibiotic resistome ». Cet ensemble peut comprendre des gènes présents dans des bactéries non pathogènes, mais susceptibles d’être transférés ultérieurement à des microorganismes responsables d’infections.

La métagénomique permet également d’identifier des résistances difficiles à observer avec les méthodes classiques de culture. Elle fournit donc une vision plus large de la diversité génétique présente dans un environnement donné.

Relier les données génomiques aux sources de contamination

L’un des principaux intérêts de la génomique computationnelle est de comparer les profils de résistance provenant de différents compartiments. Des analyses croisées peuvent être menées entre :

  • des isolats cliniques ;
  • des élevages et des animaux domestiques ;
  • des aliments ;
  • des eaux usées urbaines ou hospitalières ;
  • des stations de traitement ;
  • des rivières, des sols et des milieux côtiers.

Ces comparaisons peuvent aider à déterminer si un gène de résistance est limité à un environnement ou s’il circule entre plusieurs secteurs. Elles peuvent aussi contribuer à repérer des voies de transmission potentielles, sans pour autant prouver à elles seules qu’un transfert direct a eu lieu.

L’interprétation doit donc combiner les informations génomiques avec les données épidémiologiques, microbiologiques, géographiques et environnementales.

Les principales étapes d’une analyse bioinformatique

Une étude de génomique computationnelle suit généralement plusieurs étapes :

  1. Collecte et préparation des échantillons : les prélèvements doivent être représentatifs et accompagnés de métadonnées fiables.
  2. Séquençage de l’ADN : différentes technologies peuvent être utilisées selon la longueur des séquences recherchées et le niveau de précision attendu.
  3. Contrôle de qualité : les données sont nettoyées afin de retirer les séquences trop courtes, contaminées ou de mauvaise qualité.
  4. Assemblage et annotation : les fragments sont reconstitués puis comparés à des références connues.
  5. Détection des gènes de résistance : des outils spécialisés recherchent les signatures génétiques associées à différents mécanismes de résistance.
  6. Analyse de la mobilité génétique : la présence de plasmides, d’intégrons ou de transposons est étudiée pour évaluer le potentiel de diffusion.
  7. Comparaison des génomes : les profils obtenus sont confrontés à d’autres échantillons afin d’identifier des similitudes et des liens possibles.
  8. Interprétation biologique et épidémiologique : les résultats sont replacés dans leur contexte pour éviter les conclusions excessives.

Des outils puissants, mais des limites persistantes

La génomique computationnelle ne fournit pas automatiquement une réponse complète sur le risque clinique ou épidémiologique. Plusieurs difficultés doivent être prises en compte.

Une grande diversité de méthodes

Les laboratoires n’utilisent pas toujours les mêmes protocoles d’échantillonnage, plateformes de séquençage, seuils de détection ou bases de données. Cette hétérogénéité complique la comparaison des résultats entre études et entre pays.

La présence d’un gène ne signifie pas toujours une résistance fonctionnelle

La détection d’un gène associé à la résistance ne permet pas nécessairement de conclure qu’une bactérie est résistante à un antibiotique dans les conditions cliniques. L’expression du gène, son environnement génétique et d’autres mécanismes biologiques peuvent modifier son effet.

Des bases de données encore incomplètes

Les bases de référence sont indispensables, mais elles peuvent contenir des annotations incertaines ou ne pas couvrir toute la diversité des gènes existants. Des mécanismes nouveaux ou très éloignés des séquences connues peuvent ainsi être difficiles à détecter.

La difficulté d’attribuer une source

La similarité entre deux séquences indique une proximité génétique, mais ne permet pas toujours d’identifier précisément le sens de la transmission. La distinction entre corrélation, origine commune et transfert direct nécessite des données complémentaires.

La protection des données

Les analyses liées aux patients, aux établissements de soins ou aux exploitations agricoles doivent respecter des exigences strictes en matière de confidentialité, de gouvernance des données et de partage des informations.

Vers une surveillance intégrée de la résistance

Pour être pleinement utile, la génomique computationnelle doit s’inscrire dans des systèmes de surveillance coordonnés. Une stratégie One Health efficace suppose de rapprocher les données issues de la médecine humaine, de la médecine vétérinaire et de l’environnement.

Cette intégration peut permettre :

  • de détecter plus rapidement l’émergence de profils de résistance préoccupants ;
  • de suivre la diffusion de bactéries ou de plasmides à risque ;
  • d’améliorer la surveillance des eaux usées ;
  • d’évaluer l’impact des pratiques d’utilisation des antibiotiques ;
  • de cibler les mesures de prévention et de contrôle ;
  • de soutenir les politiques de bon usage des antimicrobiens.

Les systèmes de surveillance devront également favoriser la standardisation des données, l’interopérabilité des plateformes et la formation de professionnels capables de travailler à la croisée de la microbiologie, de la bioinformatique, de l’épidémiologie et des sciences environnementales.

L’intelligence artificielle comme outil complémentaire

L’augmentation du volume des données génomiques stimule l’utilisation de méthodes d’apprentissage automatique et d’intelligence artificielle. Ces techniques peuvent contribuer à repérer des motifs complexes, à classer des séquences inconnues ou à prédire certaines associations entre mutations et phénotypes de résistance.

Cependant, ces modèles dépendent fortement de la qualité des données utilisées pour leur entraînement. Ils doivent être évalués sur des jeux de données indépendants et interprétés avec prudence. L’intelligence artificielle ne remplace ni la validation expérimentale ni l’expertise des microbiologistes et des épidémiologistes.

Une approche indispensable pour anticiper les risques

La résistance aux antibiotiques est un phénomène dynamique, alimenté par les échanges entre les populations humaines, animales et microbiennes. En étudiant les gènes de résistance, leur contexte génétique et leur circulation entre les milieux, la génomique computationnelle apporte une vision plus complète du problème.

Son principal intérêt réside dans sa capacité à relier des informations qui étaient autrefois analysées séparément. Elle peut ainsi aider à identifier les réservoirs de résistance, à repérer les voies de transmission potentielles et à améliorer la surveillance à long terme.

Pour transformer ces données en décisions concrètes, plusieurs conditions restent essentielles : harmoniser les méthodes, renforcer le partage des données, valider les résultats en laboratoire et inscrire les analyses dans une véritable gouvernance One Health. La combinaison de ces approches constitue un levier important pour préserver l’efficacité des antibiotiques et limiter l’impact des résistances sur la santé mondiale.
La métagénomique portable révolutionne la surveillance et la gestion des épidémies dans l’élevage

Métagénomique portable pour la surveillance et le contrôle des épidémies dans l’élevage : détection des pathogènes et gestion des antimicrobiens

Introduction à la métagénomique portable pour l’élevage

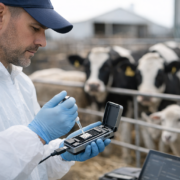
L’intensification des pratiques d’élevage, conjuguée à la mobilité accrue des animaux et des produits, accroît le risque d’émergence et de diffusion de maladies infectieuses. La capacité à détecter rapidement les agents pathogènes et à surveiller leur propagation est cruciale pour garantir la santé animale et la sécurité alimentaire mondiale. Ainsi, l’émergence de la métagénomique portable, reposant sur le séquençage rapide de l’ADN sur le terrain, marque une avancée révolutionnaire dans la surveillance épidémiologique du bétail.

La métagénomique, approche permettant d’identifier l’ensemble des micro-organismes présents dans un échantillon environnemental sans étape de culture, s’impose comme un outil de surveillance sans précédent. Les plateformes portables rendent ce processus disponible sur le terrain, offrant ainsi une rapidité de diagnostic et une capacité de réponse adaptées aux exigences de l’élevage moderne.

Séquençage portable : des innovations technologiques au service de l’élevage

Le développement de séquenceurs ADN compacts et portables, tels que le MinION, permet d’atteindre un niveau d’analyse in situ auparavant inimaginable. Offrant rapidité, flexibilité et accessibilité, ces dispositifs permettent d’effectuer une surveillance épidémiologique directement dans les exploitations et lors de mouvements d’animaux.

Ces technologies de séquençage portable sont capables de générer des données en temps réel, facilitant ainsi la détection immédiate des agents infectieux. Elles offrent la possibilité d’une intervention précoce, essentielle pour contenir les foyers d’infections dans les cheptels et limiter la dissémination à grande échelle.

Atouts majeurs de la métagénomique portable

  • Diagnostic en temps réel grâce à la rapidité du séquençage et de l’analyse directement au chevet de l’animal.
  • Identification exhaustive de l’ensemble des agents pathogènes présents, y compris les agents émergents ou inattendus.
  • Facilité logistique avec des équipements facilement transportables, nécessitant un minimum d’infrastructure.

Surveillance des pathogènes : du dépistage à l’action

La mise en œuvre de la métagénomique portable permet le dépistage simultané de multiples pathogènes dans un même échantillon, réduisant ainsi les retards généralement associés aux méthodes conventionnelles de diagnostic. Elle est particulièrement utile pour détecter des infections virales, bactériennes ou parasitaires dans le bétail, identifiant également des variants nouveaux ou présentant des profils de résistance aux antimicrobiens.

L’intégration de cette technologie dans des programmes de surveillance active ou passive favorise l’adaptation rapide des mesures de biosécurité et des stratégies d’intervention au sein des exploitations. Elle apporte également un soutien crucial lors d’investigations sur des cas de mortalité inexpliquée ou lors de situations d’urgence, telles que la gestion d’une épidémie majeure.

Exemples d’applications concrètes

  • Surveillance des zoonoses pour éviter les transmissions à l’Homme.
  • Vigilance sur les souches résistantes pour anticiper les échecs thérapeutiques.
  • Contrôle des transports d’animaux en assurant la salubrité des mouvements interrégionaux et internationaux.

Gestion des antimicrobiens et lutte contre l’antibiorésistance

L’essor de la résistance antimicrobienne constitue l’une des plus grandes menaces pour la santé publique et animale. Les données générées par la métagénomique portable permettent la détection rapide des gènes de résistance, informant ainsi les responsables sanitaires et vétérinaires sur la nature des résistances présentes dans les élevages.

Cette approche favorise une utilisation ciblée et raisonnée des antimicrobiens, réduisant l’usage empirique et limitant ainsi la propagation de l’antibiorésistance. En fournissant des données précises sur les profils de résistance associées à des pathogènes spécifiques, elle optimise la prescription d’antibiotiques et encourage la mise en place de plans de gestion personnalisés selon le statut sanitaire des troupeaux.

Avantages pour la gestion des antimicrobiens

  • Optimisation des traitements par une administration de molécules appropriées et efficaces.
  • Réduction de la pression de sélection sur les populations bactériennes.
  • Suivi de l’évolution des résistances grâce à une surveillance continue et dynamique.

Vers une surveillance globale et intégrée

L’adoption de la métagénomique portable attire l’attention sur la nécessité de revoir les stratégies classiques de gestion de la santé animale, afin d’y intégrer les outils moléculaires modernes. La capacité à surveiller en temps réel la circulation de pathogènes et l’apparition de nouveaux profils de résistance permet de s’adapter plus efficacement à des situations sanitaires changeantes et de renforcer la sécurité des filières d’élevage.

Par ailleurs, cette technologie encourage une collaboration renforcée entre services vétérinaires, exploitants agricoles, laboratoires de recherche et instances de régulation, dans une approche « Une seule santé » englobant la santé animale, humaine et environnementale.

Défis et perspectives

Certaines limites persistantes doivent cependant être prises en compte, telles que la gestion de grands volumes de données, la formation des utilisateurs au maniement des plateformes, ou encore l’assurance de la qualité et de la standardisation des analyses. Malgré cela, l’amélioration continue des outils bio-informatiques et la démocratisation du séquençage de nouvelle génération tendent à rendre la métagénomique portable de plus en plus accessible et performante.

L’avenir de la surveillance épidémiologique dans l’élevage réside ainsi dans l’intégration transparente de la métagénomique portable, rendant la détection des menaces pathogènes plus efficace et contribuant à une gestion raisonnée des ressources antimicrobiennes.

Conclusion

La métagénomique portable, en tant que solution technologique innovante, transforme profondément les méthodes de surveillance, de détection des pathogènes et de lutte contre la résistance aux antimicrobiens dans le secteur de l’élevage. Elle confère aux professionnels des moyens adaptés pour anticiper et maîtriser les épidémies, garantissant ainsi le maintien d’un élevage durable et sûr pour tous.

Source : https://www.sciencedirect.com/science/article/abs/pii/S0034528826003061

Métagénomique environnementale : vers une nouvelle ère de la détection des agents pathogènes

Utilisation de la métagénomique pour la détection des pathogènes environnementaux : synthèse et perspectives

Introduction à la métagénomique en surveillance environnementale

La surveillance des pathogènes dans l’environnement a longtemps reposé sur des méthodes basées sur la culture et des approches de biologie moléculaire ciblée. Cependant, face à l’émergence de nouvelles menaces microbiennes et à la complexité des écosystèmes microbiens, la métagénomique s'impose comme une technologie révolutionnaire permettant l’identification globale de l’ensemble des micro-organismes présents.

La métagénomique repose sur le séquençage massif de l’ADN extrait d'échantillons environnementaux, permettant ainsi l’analyse sans a priori de la composition microbienne et la détection, même à faible abondance, de pathogènes connus ou inconnus. Cette méthode s’avère particulièrement efficace pour la détection de bactéries, virus, champignons et autres agents infectieux dans des matrices complexes telles que l’eau, le sol, l’air ou les biofilms.

Principes et méthodologies de la métagénomique appliquée

L'approche métagénomique se divise en deux grandes catégories :

  1. La métagénomique ciblée, qui utilise le séquençage de gènes marqueurs comme le 16S rRNA (pour les bactéries) ou le 18S rRNA (pour les eucaryotes) afin de dresser un inventaire des taxa présents dans un échantillon.
  2. La métagénomique « shotgun », où l’ensemble de l’ADN présent est séquencé de manière exhaustive, offrant une vision détaillée de la diversité génétique, fonctionnelle et taxonomique de la communauté microbienne.

Le succès de la détection dépend de la qualité des échantillons initiaux, des procédures d’extraction d’ADN, du séquençage (généralement par plateformes à haut débit) et du traitement bioinformatique des données brutes pour l’assemblage, l’annotation et la classification.

Applications de la métagénomique dans la détection des pathogènes environnementaux

Eau et réseaux hydriques

L’analyse métagénomique des eaux de surface, souterraines, potables ou usées offre l’opportunité de surveiller la présence de bactéries pathogènes, de virus entériques, de protozoaires et de gènes de résistance aux antibiotiques. Elle permet non seulement de détecter des pathogènes répertoriés, mais aussi d’identifier de nouveaux micro-organismes ou des variants évolutivement proches de souches pathogènes connues.

Sols et contaminations agricoles

La métagénomique s’avère également précieuse dans le suivi des contaminants microbiens des sols, notamment dans les milieux soumis à des fertilisants d’origine animale. Des pathogènes de type Salmonella, Escherichia coli O157:H7, ou Listeria monocytogenes sont ainsi plus facilement identifiés dans des matrices où les méthodes traditionnelles montrent leurs limites.

Air et espaces clos

Bien que moins répandue, la métagénomique permet désormais d’analyser la composition microbienne de l’air, utile dans les contextes hospitaliers, industriels ou de transports collectifs, pour détecter la dispersion aéroportée de pathogènes.

Biofilms et zones critiques

Les biofilms représentent des niches écologiques privilégiées pour la persistance et la dispersion des pathogènes. L’approche métagénomique facilite leur étude en milieu naturel ou sur des surfaces anthropisées, par exemple dans les réseaux d’eau potable ou les usines agroalimentaires.

Avantages et limites de la métagénomique environnementale

Points forts

  • Sensibilité accrue : Capacité à détecter des micro-organismes minoritaires ou inconnus.
  • Panorama exhaustif : Vision globale de la diversité microbienne au-delà des pathogènes cibles.
  • Découverte non biaisée : Identification des pathogènes émergents ou de souches atypiques.
  • Versatilité : Applicabilité à une grande variété de matrices environnementales.

Enjeux et contraintes

  • Complexité bioinformatique : Énorme volume de données, nécessitant des outils d’analyse performants et des bases de données exhaustives et actualisées.
  • Biais d’extraction et de séquençage : Différents protocoles peuvent impacter la représentativité du signal microbien.
  • Difficulté de discrimination entre souches pathogènes et non-pathogènes : La confirmation de la virulence et de la viabilité des agents détectés à partir d’ADN environnemental reste parfois ardue.
  • Coût et infrastructure : Bien que les prix diminuent, le séquençage haut débit et les infrastructures informatiques constituent des barrières pour l’adoption généralisée.

Perspectives et innovations récentes

L’évolution rapide des technologies de séquençage et l'amélioration des algorithmes bioinformatiques ouvrent de nouvelles perspectives pour la surveillance des pathogènes environnementaux. Le développement de bases de données publiques mieux annotées, l’intégration d’analyses métatranscriptomiques (ARN), et l’association à des outils de détection rapide (nanopores, PCR digitale) renforcent la capacité d’alerte rapide et de biosurveillance.

Les nouvelles stratégies de séquençage direct sur site (« in situ »), de miniaturisation des plateformes et de standardisation des protocoles, promettent une démocratisation croissante de la métagénomique dans les laboratoires de surveillance environnementale, voire pour le suivi en temps réel lors d’événements épidémiques ou d’accidents de pollution.

Conclusion

La métagénomique est désormais reconnue comme une approche essentielle pour la détection et le suivi des pathogènes environnementaux. Elle complète ou surpasse les méthodes conventionnelles dans de nombreux contextes en offrant une vision holistique et ultra-sensible des écosystèmes microbiens. Pour que son adoption se généralise, il demeure crucial d’optimiser les protocoles, d’améliorer la capacité à relier les signatures génétiques à des risques sanitaires effectifs et de garantir la robustesse des analyses de bout en bout.

Source : https://www.sciencedirect.com/science/article/pii/S0013935126013812